在医疗器械注册申报与质量管理体系运行过程中,生物相容性评价是不可或缺的技术支撑环节。无论是Class I、II还是III类器械,注册资料中均需提交符合ISO 10993系列标准要求的生物相容性测试报告。然而,许多注册专员与研发项目负责人在制定产品上市计划时,往往对医疗器械生物相容性测试报告办理周期的预估存在偏差,导致项目节点延误。本文从检测行业专业视角出发,系统拆解影响办理周期的关键因素、各阶段耗时构成以及压缩周期的合规路径,为医疗器械企业提供可落地的时效管理参考。
首先需要明确的是,医疗器械生物相容性测试报告办理周期并非一个固定数值,而是由样品准备、试验方案设计、浸提液制备、细胞毒性/致敏/刺激等体外试验、动物实验、样品前处理与灭菌、数据统计与报告编制、实验室内部审核与授权签字等多环节串联形成的综合时间窗口。按照ISO 10993-1:2018的评估框架,器械需根据接触性质(表面接触、外部接入、植入)与接触时间(短期、长期、持久)进行分类,不同分类对应的测试项目组合差异显著,直接决定了整体周期跨度。一般而言,仅涉及细胞毒性、致敏、刺激三项基础体外试验的办理周期约为3至5周;若包含亚慢性毒性、遗传毒性、植入试验等体内评价项目,周期则可能延长至8至16周甚至更久。
从检测流程的微观层面剖析,医疗器械生物相容性测试报告办理周期的第一段耗时集中在试验方案设计与样品接收环节。实验室需依据器械的材料表征信息、生产工艺中引入的加工助剂、灭菌方式及残留物水平,确定浸提介质(极性与非极性)、浸提比例(表面积或质量体积比)、浸提温度与时间等参数。此阶段通常需要3至5个工作日完成方案确认与样品完整性核查。若企业提供的样品信息不完整或浸提条件需反复沟通,则周期将进一步拉长。因此,建议企业在送检前完成材料清单梳理与GB/T 16886系列标准的自查,以减少方案反复。
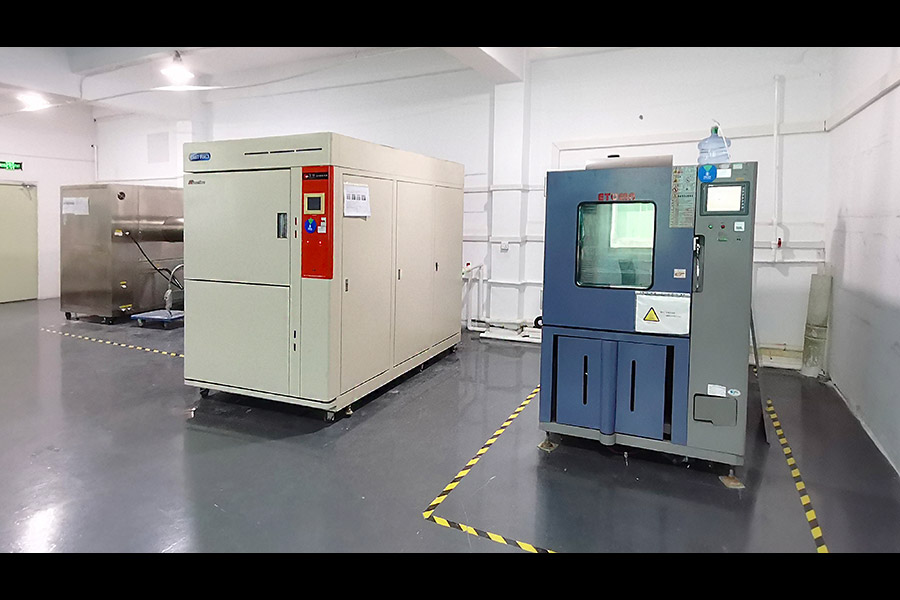
第二段耗时主体为试验实施阶段。以细胞毒性试验(如L929小鼠成纤维细胞形态学评价或MTT法)为例,从细胞复苏、传代培养到浸提液接触、形态学观察与结果判定,标准流程约需7至10个工作日;致敏试验(如豚鼠最大剂量试验GPMT或局部淋巴结试验LLNA)与刺激试验(兔皮肤刺激或黏膜刺激)各需约4至6周与2至3周。若涉及遗传毒性(Ames试验、染色体畸变试验、微核试验)组合,则需额外6至8周。值得注意的是,体内试验涉及实验动物伦理审查与动物检疫适应期,该部分时间常被企业低估。综合来看,多项目并行排程可一定程度压缩日历时间,但受限于实验室动物房周转与生物安全柜资源,医疗器械生物相容性测试报告办理周期的弹性空间有限。
第三段耗时集中于报告编制与质量审核。试验完成后,检测机构需进行原始数据复核、统计学分析、结果与ISO 10993-1评价终点的比对判定,并按照CNAS/CMA体系要求完成报告编制、三级审核与授权签字人签发。规范实验室该环节通常耗时5至10个工作日。若报告需用于境外注册(如欧盟MDR、美国FDA 510(k)),还涉及英文翻译与符合性声明附件的准备,周期需另行增加。由此可见,企业在规划产品注册检验整体时间线时,应将医疗器械生物相容性测试报告办理周期作为独立关键路径进行管理,而非简单并入“型式检验”笼统估算。
那么,如何在不牺牲数据合规性的前提下有效压缩医疗器械生物相容性测试报告办理周期?基于检测行业实践经验,可采取以下策略:其一,实施“前置评估+并行送检”,即在产品设计定型阶段同步启动材料表征与GB/T 16886.1生物学评价计划,将可并行的体外试验与理化表征项目拆分至不同实验室同步开展;其二,合理利用“同一材料家族”或“等同性论证”原则,通过化学表征与毒理学风险评估(TRA)减少不必要的动物试验,依据ISO 10993-18:2020建立浸提物 profile 后,部分终点可通过文献与数据库比对豁免;其三,优先选择具备CNAS与CMA双资质、且动物实验与体外试验能力一体化的检测机构,避免因分包导致样品流转与报告整合的时间损耗;其四,在合同评审阶段明确“报告交付节点”与“补测响应时限”,将周期承诺纳入技术服务协议。
此外,企业还需关注注册审评机构对报告时效性的隐性要求。部分二类器械技术审评中,审评员可能就浸提液制备细节、细胞株代次、动物饲养环境合格证明等提出发补意见,若原始报告信息不完整,发补响应将额外增加2至4周。因此,在报告出具前由注册团队进行预审核,确认报告内容覆盖产品技术要求与生物相容性评价资料的全部要素,是控制医疗器械生物相容性测试报告办理周期末端风险的必要动作。对于创新医疗器械或采用新型可降解材料的器械,建议在首次送检前与检测机构召开技术沟通会,明确降解产物定性与定量分析的衔接方案,避免因方法学开发导致周期不可控。
综上所述,医疗器械生物相容性测试报告办理周期是一个受器械分类、测试项目组合、实验室排程、样品质量及注册路径共同影响的动态变量。企业应将生物学评价纳入产品全生命周期管理,在研发早期完成材料筛选与文献数据积累,在送检阶段实施项目并行与节点倒排,在报告阶段强化预审与沟通机制。唯有将周期管理从“被动等待”转为“主动设计”,方能在注册申报窗口期内实现合规与效率的平衡。建议项目负责人以6至12周作为多数无源器械生物相容性测试的基准规划区间,并依据实际测试组合进行上下浮动调整,确保注册资料递交节奏与产品上市目标相匹配。