在医疗器械质量控制体系中,注射器作为直接接触药液或血液的初包装与输注器具,其密封完整性直接关系到无菌屏障的维持能力与临床使用安全。无论是医用一次性注射器、预灌封注射器还是笔式注射器组件,密封性检测均是产品注册、型式检验及出厂放行中的关键指标。对于生产企业、注册申请人或委托检验方而言,明确注射器密封性检测报告办理流程,需要准备什么是高效完成合规评价的前提。本文从检测行业技术视角出发,系统梳理从委托受理到报告签发的全链条要素,帮助相关方规避因资料缺失或方法选择不当导致的周期延误。
注射器密封性检测的核心目标在于验证产品在规定的负压或正压条件下是否发生气体泄漏或液体渗漏,从而评价其活塞与外套配合、护帽与锥头连接等部位的密封可靠性。常见检测方法包括负压气泡法、压力衰减法、真空衰减法、激光顶空分析法以及微生物挑战法。不同方法对应不同的仪器平台与灵敏度阈值,例如真空衰减法可检出微米级漏孔,适用于高附加值预灌封注射器的容器密封完整性评价;而负压气泡法则更常用于常规一次性注射器的出厂抽检。在启动注射器密封性检测报告办理流程,需要准备什么这一问题时,委托方首先应确认产品预期适用的标准与方法学依据,避免因方法偏离造成报告不被审评机构认可。
关于注射器密封性检测报告办理流程,需要准备什么,从技术资料层面可划分为四大类。第一类是产品与委托信息,包括产品名称、规格型号、结构组成、原材料信息(如聚丙烯外套、卤化丁基橡胶活塞)、灭菌方式及有效期设定。第二类是检测方法学资料,涵盖依据标准(如GB 15810、ISO 7886、YBB系列药包材标准或企业注册产品标准)、方法学验证报告(适用时)、检测参数设定说明(压力值、保压时间、观察时长、判定准则)。第三类是样品与批次信息,需明确送检样品数量、批号、生产日期、储存条件及样品状态声明。第四类是合规性文件,包括委托检验合同、送检人授权书、产品技术要求复印件以及 previous 检测报告(如有)。上述资料的完整性直接决定技术评审与合同评审能否一次性通过。

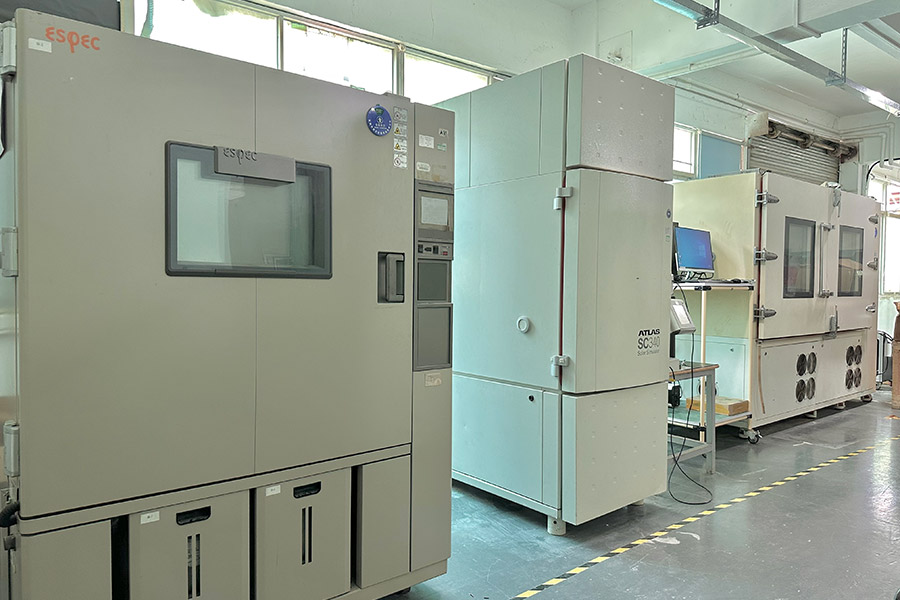
在实操层面,注射器密封性检测报告办理流程,需要准备什么还涉及样品前处理与状态调节要求。依据检测行业通用规范,密封性试验前样品应在规定温湿度条件下进行状态调节,通常为温度23±2℃、相对湿度50±10%环境下放置不少于4小时,以消除环境应力对弹性体密封件回弹性能的影响。对于预灌封注射器,还需明确是否带药液进行检测、药液性质及顶空条件,因为这些因素会显著影响真空衰减法或激光顶空法的基线信号。委托方在送检前应与检测机构确认样品预处理方式,并在委托单中如实标注,确保报告中的检测条件与实际使用场景具有可比性。
完成资料准备后,正式进入注射器密封性检测报告办理流程,需要准备什么的技术受理环节。检测机构通常先进行合同评审,确认标准适用性、能力范围与样品数量是否满足试验需求;随后开展方法确认与设备校准状态核查,确保真空泄漏测试仪、压力表、计时装置等计量器具处于有效校准周期内。试验过程中应记录环境条件、设备编号、样品编号、检测数据及异常现象;对于不合格样品,需留存影像资料并描述泄漏位置(如活塞密封处、锥头护帽连接处、外套卷边处)。数据复核阶段由技术负责人对原始记录进行符合性审查,确认判定结论与标准要求一致后,方可进入报告编制与授权签字人签发环节。常规检测周期一般为5至7个工作日,涉及方法开发或复测时相应顺延。

值得关注的是,注射器密封性检测报告在注册申报中的有效性还取决于检测机构的资质认定状态与报告标识。委托方应确认报告是否带有检验检测机构资质认定标志(CMA)或实验室认可标识(CNAS),并根据产品注册地审评要求确认是否需加盖相应印章。对于出口导向产品,还需评估报告是否满足目标市场对容器密封完整性测试的技术指南要求。因此在咨询注射器密封性检测报告办理流程,需要准备什么时,建议同步明确报告用途、使用地区及审评机构对检测机构资质的具体要求,避免出现报告出具后无法用于申报的被动局面。
综上所述,注射器密封性检测报告办理流程,需要准备什么并非简单的样品递送动作,而是涵盖方法学确认、样品状态控制、资料完整性审查与资质符合性评估的系统性技术活动。建议委托方在送检前建立内部核查清单,逐项核对产品信息、标准依据、样品数量、状态调节记录与合规文件,并与检测机构保持技术沟通,确保检测方案与产品风险等级相匹配。唯有如此,才能在缩短检测周期的同时,获得数据准确、结论明确、审评认可的密封性检测报告,为产品上市与质量放行提供可靠的技术支撑。